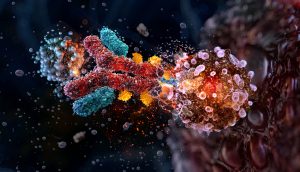
La maladie des motoneurones (MND) est une maladie neurodégénérative invalidante qui touche le cerveau et la moelle épinière, entraînant la mort des motoneurones qui contrôlent les mouvements musculaires. Cette maladie a été décrite pour la première fois en 1869 par Jean-Martin Charcot, surnommé le « père de la neurologie », qui l’a baptisée« sclérose latéraleamyotrophique ».
La SLA empêche progressivement les messages du système nerveux d'atteindre les muscles, ce qui entraîne leur affaiblissement, leur raideur et, à terme, leur atrophie. Cette maladie évolutive affecte la capacité du patient à marcher, à parler, à utiliser ses bras et ses mains, à manger et même à respirer.
Premières recherches
Dans les années 1940 et 1950, les chercheurs ont commencé à étudier le rôle de la génétique dans cette maladie. En 1955, le premier cas de MND familiale ou « héréditaire » a été signalé, ce qui laissait supposer que la maladie avait une origine génétique. Au cours des décennies suivantes, d’autres cas de MND familiale ont été identifiés, ce qui a conduit à la découverte de plusieurs gènes associés à la maladie.
L'une des avancées les plus importantes dans la recherche sur la MND a eu lieu dans les années 1990, avec la découverte d'une mutation dans le gène codant pour la superoxyde dismutase 1 (SOD1). La SOD1 est une enzyme dont la forme mutante est couramment associée à la MND et semble être responsable d'environ 20 % des cas de MND familiale.
Au début des années 2000, les chercheurs ont fait une autre découverte importante en identifiant des mutations dans le gène TARDBP, qui code une protéine appelée TDP-43, présente dans les agrégats protéiques anormaux caractéristiques de la MND. Des mutations de ce gène ont été mises en évidence dans environ 5 % des cas familiaux.
Plus récemment, des mutations du gène C9orf72 ont été identifiées comme la cause génétique la plus fréquente de la MND, représentant environ 40 % des cas familiaux. Le gène C9orf72 code pour une protéine présente dans différents tissus. Elle est particulièrement abondante dans les neurones situés dans le cortex cérébral, les couches externes du cerveau, ainsi que dans les motoneurones spécialisés présents dans le cerveau et la moelle épinière, qui sont responsables du contrôle des mouvements.
Bien que ces trois mutations soient à l'origine de la majorité des cas de maladie des motoneurones héréditaire, d'autres gènes peuvent également contribuer à l'apparition de la maladie.
On considère aujourd'hui que plusieurs facteurs de risque génétiques, environnementaux et liés au mode de vie doivent se conjuguer pour que la plupart des formes de MND se développent. C'est la combinaison de ces facteurs de risque qui peut « faire pencher la balance » et conduire à l'apparition de la maladie chez une personne.
Parmi les principaux facteurs, on peut citer : les mutations génétiques héréditaires ; les facteurs environnementaux tels que l'exposition à certaines substances chimiques, les infections ou les traumatismes ; le stress oxydatif ; et l'excitotoxicité du glutamate.
Recherche et traitements actuels
Bien qu'il n'existe actuellement aucun remède contre la SLA, les chercheurs ont continué, ces dernières années, à réaliser des avancées importantes dans la mise au point de traitements visant à soulager les symptômes, à améliorer la qualité de vie et à prolonger la survie.
Il n'existe actuellement qu'un seul médicament autorisé au Royaume-Uni pour traiter la MND. Le riluzole (6-(trifluorométhoxy)-2-benzothiazolamine) agit en inhibant la libération de glutamate, un neurotransmetteur susceptible d'endommager les motoneurones lorsqu'il est présent en concentrations élevées, et il a été démontré qu'il prolongeait la survie de plusieurs mois. Le riluzole est décrit dans le brevet américain n° 4 370 338 et son utilisation dans le traitement des maladies des nerfs moteurs est décrite dans le brevet européen n° 558 861.
À l'expiration du brevet initial, d'autres laboratoires pharmaceutiques ont pu produire des versions génériques du riluzole. Un médicament générique contient la même substance chimique qu'un médicament initialement protégé par un brevet et sa commercialisation est autorisée après l'expiration des brevets sur les médicaments originaux.
Bien que le brevet initial soit arrivé à expiration, d'autres brevets liés au riluzole et à son utilisation dans le traitement de la MND sont toujours en vigueur. Ces brevets supplémentaires portent sur des aspects tels que de nouvelles formulations, des modes d'administration améliorés ou des traitements combinés.
Nouveau traitement
D'après des informations récentes, un nouveau médicament, le Tofersen (développé par Biogen), a été autorisé le mois dernier aux États-Unis. Une étude publiée dans le *New England Journal of Medicine* a démontré que le Tofersen ralentissait la progression de la maladie chez les patients atteints d'une forme spécifique de MND appelée SOD1-ALS. Ce médicament est un nucléotide antisens qui agit en inactivant l'ARNm codant pour l'enzyme SOD1.
Le Tofersen a été soumis et approuvé dans le cadre de la procédure d'autorisation accélérée, mise en place pour faciliter le développement de médicaments destinés au traitement de pathologies graves ou potentiellement mortelles. Cette décision fait suite à la recommandation formulée en mars par un comité consultatif de la FDA.
Il convient de noter que le comité s'est prononcé contre une autorisation complète. En effet, au cours de l'étude de phase III « Valor », aucun bénéfice n'a été observé sur une période de 28 jours selon l'échelle révisée d'évaluation fonctionnelle de la sclérose latérale amyotrophique (ALSFRS-R), et ce dans aucun des deux sous-groupes étudiés : ceux présentant une évolution rapide de la maladie – la population d'analyse principale – ou ceux atteints d'une SLA à évolution lente.
Néanmoins, neuf experts ont estimé que la capacité du Tofersen à réduire les biomarqueurs plasmatiques des lésions nerveuses et de la neurodégénérescence constituait une base suffisante pour justifier une autorisation conditionnelle.
L'Agence européenne des médicaments (EMA) examine actuellement les données relatives au Tofersen afin de déterminer s'il peut être autorisé dans l'Union européenne. Une fois que l'EMA aura rendu sa décision, l'Agence britannique de réglementation des médicaments et des produits de santé (MHRA) pourra s'appuyer sur celle-ci pour prendre sa propre décision concernant l'autorisation de mise sur le marché de ce traitement au Royaume-Uni.
Le processus de mise sur le marché d'un médicament implique des travaux de recherche et développement approfondis, des essais précliniques et cliniques, l'obtention des autorisations réglementaires et la fabrication. De plus, le taux d'échec est élevé, de nombreux médicaments potentiels ne parvenant pas à franchir les différentes étapes du développement. Il faut généralement compter entre 10 et 15 ans et potentiellement des milliards de dollars pour mener à bien ce processus, ces coûts élevés étant souvent attribués à la nécessité de mener des tests rigoureux et de mettre en place des mesures de sécurité, ainsi qu'aux investissements considérables requis pour la recherche et les essais cliniques.
Le dépôt de brevet est donc absolument indispensable pour protéger les investissements réalisés dans le développement de médicaments et garantir un retour sur investissement.
Barker Brettell dispose d'une équipe spécialisée dans le secteur médical, capable de vous accompagner et de vous conseiller afin d'assurer la meilleure protection possible à votre invention. Pour poursuivre cette discussion, veuillez contacter votre conseil en brevets habituel chez Barker Brettell.
« Ces dernières années, les chercheurs ont continué à réaliser des progrès importants dans la mise au point de traitements visant à soulager les symptômes, à améliorer la qualité de vie et à prolonger la survie. »